

Hoy valoramos un estudio realizado en la universidad de L’Hosplitalet de Llobregat. El estudio en si tiene el titulo de: Estudio Genetico de la Enfermedad del Riñon Poliquistico Autosómica Tipo 1 y 2 (PKD1 y PKD2) por Secuenciación.
Este estudio esta hecho por un varón de alrededor de unos 50 años inmigrante de Republica Dominicana en España. Este paciente ya habia sido diagnosticado con poliquistosis renal autosómico dominante y habia iniciado una reciente dialisis. Se le tuvo que hacer una prueba genetica que determinase si podria venir de manera genetica con una posibilidad de heredación.
Resultado del estudio.
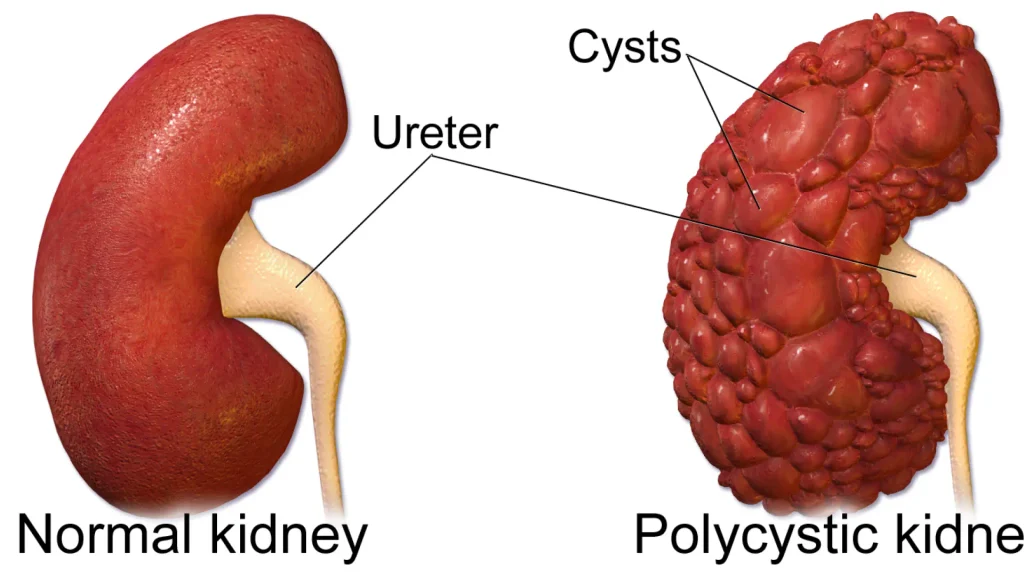
Se confirma la hipótesis clínica de Enfermedad Renal Poliquística Autosómica Dominante Tipo 1 tras hallar una variante patogénica en heterocigosis en el gen PKD1.
| Gen | Variante | Cigosidad | Herencia | Clasificación |
| PKD1 | NM_001009944.3: c.7816C>T p.(Gln2606Ter) | Heterocigosis | Autosómica Dominante | Patogénica |
Los detalles que se dan en el estudio es que es una variante nosense(sin sentido) que genera un codón de parada prematura, derivando en la pérdida de función de la proteina Poliquistina-1 mediante degradación del ARN mensajero.
Recomendaciones y Notas Clínicas.
Se aconseja realizar el estudio de la variante en familiares directos en riesgo para la identificación temprana y la aplicación de las medidas preventivas correspondientes
El asesoramiento genético debe ser impartido por el especialista correspondiente para explicar implicaciones, alcance y limitaciones de las pruebas.
Algunas de las características de la enfermedad son: Trastorno multisistémico caracterizado por quistes renales biliares, quistes hepáticos y riesgo de aneurismas intracraneales. Alrededor del 50 % de los pacientes sufren insuficiencia renal terminal hacia los 60 años.
Afecta a 1 de cada 1000 nacidos vivos
Distribución genética general:
- Gen PKD1: ~78 % de los casos.
- Gen PKD2: ~15 % de los casos.
- Genes GANAB y DNAJB11: Presentes en <1 % de los casos
Genotipo-Fenotipo y Metodología.
Las variantes en PKD1 se asocian a una mayor severidad y avance más temprano hacia la insuficiencia renal terminal en comparación con las variantes en PKD2
Las otras variantes (GANAB / DNAJB11) suelen cursar con enfermedad más moderada o quistes de menor tamaño, aunque pueden derivar en fibrosis en edades avanzadas.
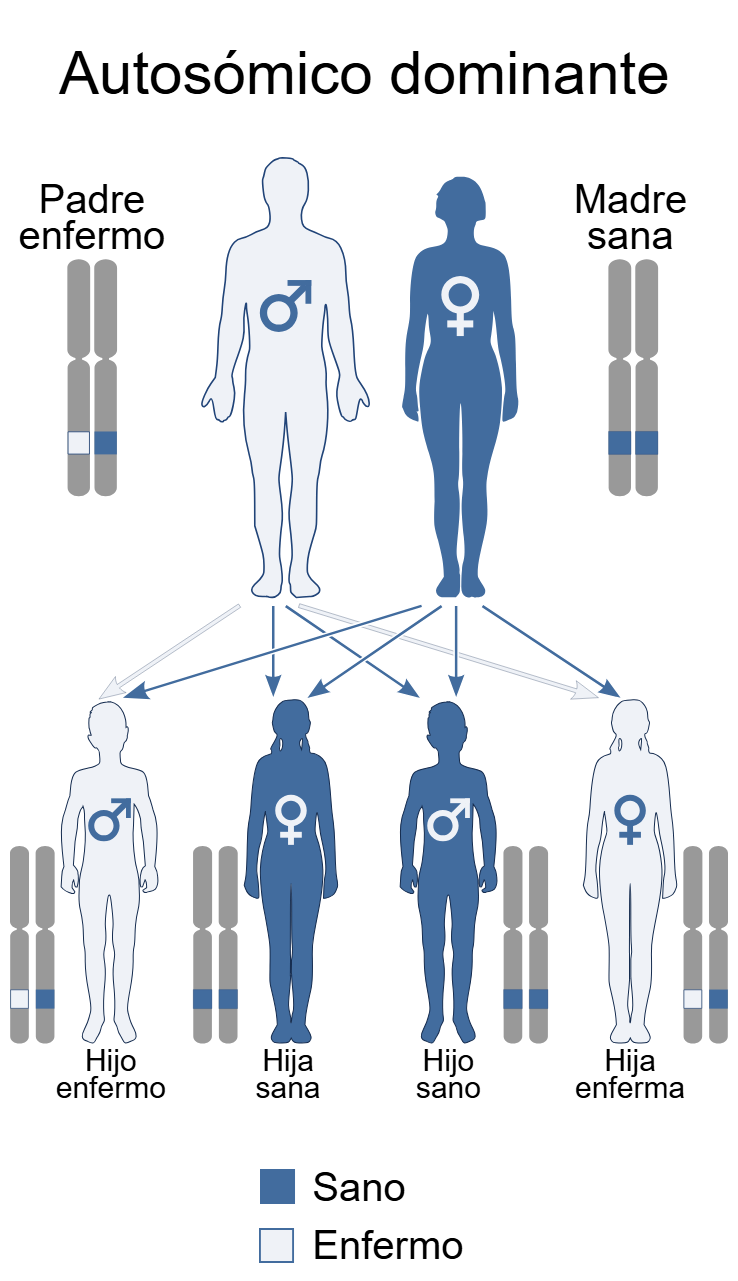
El patrón de herencia, al ser Autosómico dominante significa que hay un 50 % de probabilidad de transmisión a la descendencia y basta con una sola copia del gen mutado para que el rasgo o enfermedad se manifieste, a diferencia el Autosómico Recesivo.
Opciones reproductivas: Opción de diagnóstico prenatal o diagnóstico genético preimplantacional (DGP) en embarazos de riesgo.
Sobre la metodología, se habla lo siguiente:
Técnica: Secuenciación masiva (NGS) en secuenciador Illumina® NovaSeq™ para las regiones codificantes de PKD1 y PKD2.
Software y Filtro: Alineamiento e interpretación mediante DRAGEN Enrichment, RefLabDB, AlamutVisual™ y consulta en bases de datos (gnomAD, HGMD, ClinVar).
Análisis Bioinformatico y Limitaciones.
Este análisis ha sido Evaluado mediante algoritmos de predicción funcional como CADD score, REVEL y SpliceAI
La clasificación de variantes esta basada en las guías internacionales de la ACMG/ACGS.
Las posibles limitaciones del estudio, pueden ser posibles interferncias por polimorfismos del nucleótido simple o SNP.
La técnica no detecta de forma óptima grandes reordenamientos, inserciones/deleciones complejas fuera de los límites analizados o mosaicismos de muy baja frecuencia.
Validación y Firma del Informe
El informe es remitido y validado por facultativos especialistas en genética humana y firmado por:
Cristina Camprubí. Consultora Senior Genética Humana/Responsable de Asesoramiento Genético
Irina Royo: Responsable del Diagnóstico y Clasificación de Variantes
